Ventilazione non-invasiva e BPCO riacutizzata: non è la panacea!

25 apr 2018


La ventilazione non-invasiva è ritenuta il trattamento di prima scelta nell’insufficienza respiratoria secondaria a riacutizzazione di broncopneumopatia cronica ostruttiva (BPCO). Questa è opinione comune ed anche una raccomadazione forte della recente ed autorevole linea guida sulla ventilazione non-invasiva di European Respiratory Society/American Thoracic Society (ERS/ATS) (1): “We recommend bilevel NIV for patients with ARF leading to acute or acute-on-chronic respiratory acidosis ( pH ⩽7.35) due to COPD exacerbation. (Strong recommendation, high certainty of evidence.)“.

La stessa raccomandazione è stata proposta qualche anno prima anche dalla linea guida della Canadian Critical Care Society (2): “We recommend the use of NPPV in addition to usual care in patients who have a severe exacerbation of COPD (pH < 7.35 and relative hypercarbia). Grade 1A”

Non ci sono proprio dubbi quindi e, questa volta, mi sento di condividere pienamente queste raccomadazioni: la riacutizzazzione di BPCO è trattata in maniera appropriata con la ventilazione non-invasiva

Tuttavia nella mia pratica clinica quotidiana ho regolarmente pazienti con riacutizzazione di BPCO che sono intubati e sottoposti a ventilazione invasiva. Come conciliare questa semplice osservazione con quanto quanto finira affermato? Sbaglio qualcosa oppure le raccomandazioni delle linee guida devono essere commentate ed approfondite?

Esistono casi in cui i pazienti con riacutizzazione di BPCO devono essere intubati e ventilati invasivamente? Quando dobbiamo considerare fallita la ventilazione non-invasiva in questo tipo di pazienti? La risposta a queste domande è fondamentale per capire quando non utilizzare (o smettere di utilizzare) la ventilazione non-invasiva pur nella sua indicazione più appropriata.

Innanzitutto dobbiamo considerare che la scelta della ventilazione non-invasiva è condizionata dal livello di gravità di riacutizzazione di BPCO. La linea guida ERS/ATS (1) cita a supporto della propria raccomandazione 24 studi. Nella quasi totalità dei casi (22 su 24), la ventilazione non-invasiva era confrontata all’ossigenoterapia. La raccomadazione della linea guida canadese è esplicitamente rivolta al confronto tra ventilazione non-invasiva ed ossigenoterapia ed analizza 14 trial randomizzati e controllati (2). Ne concludiamo quindi che le raccomandazioni precedenti vanno intese più correttamente in questo modo: la ventilazione non-invasiva deve essere preferita all’ossigenoterapia (non all’intubazione tracheale). Infatti la linea guida ERS/ATS nelle considerazioni per l’implemetazione dice: “Bilevel NIV should be considered when the pH is ⩽7.35, PaCO2 is >45 mmHg and the respiratory rate is >20–24 breaths/min despite standard medical therapy.”

Pensiamo a chi conduce uno studio controllato e randomizzato su BPCO riacutizzati ed assegna casualmente i pazienti alla ventilazione non-invasiva o all’ossigenoterapia: evidentemente deve arruolare pazienti che NON abbiano la NECESSITA‘ di essere ventilati, perchè altrimenti sarebbe un crimine assegnarli all’ossigenoterapia. Dobbiamo quindi pensare a pazienti che potrebbe essere lecito ventilare ma potrebbe anche non essere necessario. Questo è confermato dai criteri di inclusione nei trial clinici, che solitamente sono, tra gli altri, un pH < 7.35 con frequenza respiratoria > 20-30/min: quindi pazienti con insufficienza respiratoria lieve-moderata (dal punto di vista del rianimatore). In questi pazienti la ventilazione non-invasiva è da preferire alla ossigenoterapia perchè riduce la probabilità di intubazione e la mortalità. Da notare che da questi studi sono esclusi a priori i pazienti che non tollerano la ventilazione non-invasiva. Dobbiamo quindi pensare che per essere efficace la ventilazione non-invasiva abbia probabilmente bisogno di essere fatta efficacemente in pazienti collaboranti.

Nella pratica clinica la ventilazione non-invasiva viene però presa in considerazione nella riacutizzazione di BPCO anche per situazioni più gravi, cioè quando la ventilazione meccanica (invasiva o non-invasiva) è assolutamente necessaria.

La ventilazione non-invasiva è efficace anche in questi casi? Ci sono studi che ne supportano l’utilizzo? Cosa dicono le linee guida?

Abbiamo a disposizione un unico studio controllato “serio” in pazienti con grave riacutizzazione di BPCO in cui i pazienti siano stati randomizzati per la ventilazione non-invasiva o per l’intubazione tracheale+ventilazione invasiva (3). In questo caso erano arruolati pazienti con una condizione più grave, con pH < 7.20 o frequenza respiratoria ≥ 35/min. In questi pazienti non vi era differenza significativa di mortalità tra ventilazione non-invasiva (26%) ed intubazione (19%) nè di durata della degenza in Terapia Intensiva (22 vs. 21 giorni in media). Un dato da non trascurare è però l’elevata frequenza di fallimento della ventilazione non-invasiva (il 52% dei pazienti ad essa assegnati è stato alla fine intubato) e l’elevata mortalità nei pazienti con fallimento della ventilazione non-invasiva (42%).

In altre parole, nei pazienti con grave riacutizzazione di BPCO e necessità di supporto ventilatorio, la ventilazione non-invasiva non offre rilevanti vantaggi clinici rispetto all’intubazione, fallisce una volta su due e quando fallisce la mortalità è molto elevata. Visti da un altro punto di vista, gli stessi numeri ci dicono però che circa la metà di questi pazienti evita efficacemente l’intubazione tracheale.

Cosa concludiamo quindi per i pazienti con grave riacutizzazione di BPCO (quelli che dobbiamo necessariamente ventilare)? Ventilazione non-invasiva o intubazione? I dati a supporto della ventilazione non-invasiva abbiamo visto essere tutt’altro che decisivi. Ed infatti linee guida differenti offrono raccomandazioni differenti. La linea guida (ERS/ATS) (1) raccomada comunque per un tentativo di ventilazione non-invasiva: “We recommend a trial of bilevel NIV in patients considered to require endotracheal intubation and mechanical ventilation, unless the patient is immediately deteriorating. (Strong recommendation, moderate certainty of evidence.)“. Al contrario la linea guida canadese (2) non prende posizione: “We make no recommendation about the use of NPPV versus intubation and conventional mechanical ventilation in patients who have a severe exacerbation of COPD that requires ventilator support, because of insufficient evidence“. Stesse fonti bibliografiche, conclusioni diverse, entrambe proposte con certezza. Quindi incertezza.

A mio parere può essere una scelta di buon senso fare un primo tentativo di ventilazione non-invasiva nei pazienti con grave riacutizzazione di BPCO se sono stabili dal punto di vista cardiocircolatorio, non hanno ipossiemia grave con infiltrati polmonari (terreno minato per la ventilazione non-invasiva) e se hanno uno stato di coscienza normale o sono facilmente risvegliabili. Si deve essere consapevoli che più è basso il pH e maggiore è il rischio di fallimento della ventilazione non-invasiva, e che quindi il paziente deve essere strettamente monitorato con la possibilità di una rapida intubazione tracheale qualora non migliori (“the lower the pH, the greater risk of failure, and patients must be very closely monitored with rapid access to endotracheal intubation and invasive ventilation if not improving.“)(1).

Domanda decisiva: quanto bisogna aspettare il miglioramento prima di passare all’intubazione? Nel BPCO riacutizzato è una partita di poche ore (non di giorni!!!): Conti e coll. (3) hanno intubato il 75% dei fallimenti della ventilazione non-invasiva tra 2 e 6 ore dal suo inizio, la linea guida ERS/ATS propone una finestra temporale di 1-4 ore per cogliere i miglioramenti che ci attendiamo dalla ventilazione non-invasiva (1). Sappiamo che già dopo un paio d’ore dall’inizio della ventilazione non-invasiva la probabilità di intubazione è molto elevata se il pH rimane inferiore a 7.25-7.30, se persiste uno stato di coscienza alterato, se la frequenza respiratoria non si riduce sotto i 30/min (4) (figura 1).


Figura 1

Ne consegue che il fallimento della ventilazione non-invasiva dovrebbe essere identificato il più precocemente possibile, senza incapponirsi in ostinati ed estenuanti prolungamenti se non si assiste ad un rapido miglioramento.

Un’ultima considerazione spesso trascurata: modalità e criteri di impostazione della ventilazione non-invasiva nella riacutizzazione di BPCO. E’ incredibile come spesso si parli di ventilazione non-invasiva senza definirne i dettagli. Mutatis mutandis, è come se si parlasse dell’efficacia della terapia antibiotica nelle polmoniti comunitarie, trascurando di definire quali antibiotici usare ed a quale dosaggio…

Questo aspetto è già stato trattato in precedenza (vedi ad esempio il post del 30/04/2017), qui per necessità di sintesi proponiamo una ricetta semplificata ma ragionevole. I trial clinici sulla ventilazione non-invasiva nel BPCO riacutizzato hanno in comune un medesimo razionale nella scelta di modalità di ventilazione e parametri ventilatori. E’ utilizzata una ventilazione pressometrica (l’onda di flusso decrescente è preferibile nel paziente con dispnea) con elevato supporto inspiratorio (per mettere a riposo i muscoli respiratori) e bassa PEEP (compromesso tra eventuale riduzione di carico soglia ed incremento del probabilmente già elevato volume polmonare di fine espirazione). Quindi può andare bene una ventilazione a pressione di supporto o una assistita controllata pressometrica, con un supporto inspiratorio fino al massimo tollerato dal paziente (con un volume corrente di almeno 7-8 ml/kg di peso ideale) che porti ad ottenere una frequenza respiratoria inferiore a 25/min, associata ad una PEEP di 3-5 cmH2O.

Come sempre, concludiamo riassumendo in pochi punti la strategia della ventilazione non-invasiva nella riacutizzazione di BPCO (queste considerazioni NON sono valide per altre forme di insufficienza respiratoria):

  • la ventilazione non-invasiva deve essere il primo approccio al paziente con pH <7.35, a patto che sia stabile dal punto di vista cardiovascolare, che non vi sia una ipossiemia grave o alterazioni rilevanti dello stato di coscienza;
  • il ventilatore dovrebbe essere impostato con ventilazione pressometrica (onda di flusso decrescente), supporto inspiratorio elevato (per ottenere una frequenza respiratoria < 25/min con volume corrente) e PEEP 3-5 cmH2O.
  • l’intubazione tracheale deve sostituire la ventilazione non invasiva entro qualche ora dal suo inizio se non si progredisce chiaramente verso la normalizzazione del pH, se non si riduce dispnea e frequenza respiratoria, se persistono le alterazioni del sensorio. Proseguire in queste condizioni la ventilazione non-invasiva non significa essere “fighi” ma temerari;
  • nei casi in cui il pH è molto basso (<7.20-7.25), in cui si hanno alterazioni del sensorio o quando vi sia associata una grave ipossiemia, può essere ragionevole un breve iniziale trial di ventilazione non-invasiva, a patto che si passi immediatamente all’intubazione tracheale in caso di risposta clinica insoddisfacente.

Come sempre, un sorriso agli amici di ventilab.

Bibliografia.

  1. Rochwerg B et al. Official ERS/ATS clinical practice guidelines: noninvasive ventilation for acute respiratory failure. Eur Respir J 2017; 50: 1602426
  2. Keenan SP et al. Clinical practice guidelines for the use of noninvasive positive-pressure ventilation and noninvasive continuous positive airway pressure in the acute care setting. CMAJ 2011; 183:E195-214
  3. Conti G et al. Noninvasive vs. conventional mechanical ventilation in patients with chronic obstructive pulmonary disease after failure of medical treatment in the ward: a randomized trial. Intensive Care Med 2002; 28:1701-7
  4. Confalonieri M et al. A chart of failure risk for noninvasive ventilation in patients with COPD exacerbation. Eur Respir J 2005;25:348-55
Read more ...

Ipercapnia e ARDS, cambia qualcosa? Parte seconda: implicazioni cliniche

25 mar 2018


Nel post del 17/02/2018 abbiamo accennato ai risultati di uno studio che ha recentemente documentato un’associazione tra ipercapnia e mortalità nella ARDS (1). Abbiamo considerato che il disegno di questo studio è molto debole e che quindi si deve ragionare bene su questa associazione prima di attribuirle un rapporto causa-effetto.

Si è anche evidenziato come l’ipercapnia sia la conseguenza (e non la causa) di un grave mismatch ventilazione-perfusione, che determina un aumento dello spazio morto alveolare, un ben noto fattore di rischio per la mortalità nei pazienti con ARDS (2).

L’acidosi respiratoria sembra avere effetti clinici e fisiologici più positivi che negativi, come puoi vedere in sintesi nel post del 03/08/2013.

Considerando però l’eventualità di un impatto negativo dell’ipercapnia sull’outcome, analizziamo oggi solo la ripercussione che generalmente le viene attribuita come più frequente e grave: il cuore polmonare acuto, cioè lo scompenso cardiaco acuto destro indotto dal rapido incremento delle resistenze vascolari polmonari.

L’acidosi respiratoria nella ARDS determinerebbe infatti l’aumento delle resistenze vascolari polmonari, alla base del cuore polmonare acuto. Ma siamo sicuri che sia proprio così?

Lo studio clinico probabilmente determinante per supportare il ruolo dell’ipercapnia nella genesi dello scompenso cardiaco destro ha arruolato 11 pazienti con ARDS ventilati per 1 ora, in successione, con due* diverse impostazioni del ventilatore (3). Al termine di un periodo con “bassa frequenza respiratoria ” (VT 8.5 ml/kg x 15/min) il pH era mediamente 7.30 e la PaCO2 52 mmHg, dopo 1 ora con “basso volume corrente” (VT 5.3 ml/kg x 26/min) il pH diminuiva a  7.17 e la PaCO2 aumentava a 71 mmHg. Nella condizione di acidosi respiratoria più grave si osservava una riduzione dell’indice cardiaco ed una dilatazione del ventricolo destro rispetto al ventricolo sinistro (aumento del rapporto tra le aree telediastoliche).

Questo studio presenta però un limite rilevante (del quale non sento normalmente parlare) che non consente di supportare che l’ipercapnia sia la causa del cuore polmonare acuto. Infatti durante la ventilazione “più ipercapnica” è stata anche raddoppiata la PEEP rispetto al ventilazione “meno ipercapnica”! E sappiamo bene che l’incremento della PEEP può dare di per sè un contributo decisivo all’aumento del postcarico del ventricolo destro e favorirne quindi la dilatazione.

Gli stessi autori dello studio sapevano bene come stavano le cose, tant’è che la loro conclusione dello studio è, piuttosto  incredibilmente, la seguente: “Increasing PEEP at constant Pplat during severe ARDS induces acute hypercapnia that may impair RV function and decrease cardiac index.” Affermano cioè che l’incremento della PEEP è la causa dell’ipercapnia (!!!), la quale a sua volta può peggiorare la funzione del ventricolo destro e ridurre la portata cardiaca… Se la causa dell’ipercapnia è stato l’aumento della PEEP, che bisogno c’era di modificare anche volume corrente e frequenza respiratoria per dimostrare gli effetti dell’ipercapnia? E perchè attribuire gli effetti sul cuore destro all’ipercapnia e non alla PEEP? Da notare peraltro che nello studio erano arruolati pazienti con già in atto scompenso cardiocircolatorio (stroke volume quasi la metà del normale) e dilatazione del cuore destro (mediamente il rapporto tra le aree telediastoliche del ventricolo destro e sinistro era 0.64). Mi viene il dubbio che non fosse stata ottimizzata l’emodinamica prima dell’arruolamento nel trial clinico, un problema non da poco nell’interpretazione dei dati… (i pazienti con ARDS non sono solitamente in bassa portata se si fa un appropriato supporto cardiovascolare).

IL MESSAGGIO E’ SEMPRE LO STESSO: LA LETTERATURA NON VA CITATA, MA DEVE ESSERE LETTA CON ATTENZIONE E CAPITA. Costa tempo e fatica, ma è l’unico modo per imparare qualcosa.

Peraltro lo stesso gruppo di ricercatori ha successivamente dimostrato che il cuore polmonare acuto (come definito nella reference 3) non si associa ad un incremento di mortalità (4). Non sembra quindi, comunque, un problema determinante.

Da considerare infine che non è l’ipercapnia che genera ipertensione polmonare ma l’acidosi ad essa associata (5,6). Ne consegue che, relativamente alla possibile ipertensione polmonare, l’ipercapnia non è un problema se il pH tende al compenso metabolico. E questo avviene spesso nella ARDS, condizione in cui l’ipercapnia si instaura in maniera gradualmente progressiva.

A questo punto torniamo ad interpretare i risultati della reference 1 con una maggior consapevolezza.  Lo studio supporta effettivamente l’ipotesi che i pazienti ipercapnici avessero un maggior spazio morto, stimato con la ventilazione minuto necessaria per ottenere 40 mmHg di PaCO2 (VEcorr). Ne consegue, dal punto di vista fisiopatologico, che l’ipercapnia è la conseguenza dello spazio morto ed è quindi ovvio che i pazienti ipercapnici (PaCO2 ≥ 50 mmHg) abbiano una mortalità maggiore rispetto ai non ipercapnici. Un approccio forse più appropriato all’analisi avrebbe potuto essere la ricerca di associazione tra mortalità e spazio morto stimato (con il VEcorr) (cioè la variabile causale dal punto di vista fisiopatologico) e quindi l’aggiustamento per le altre variabili.

Nello studio di Nin e coll., la fuorviante ricerca dell’associazione diretta tra mortalità e ipercapnia porta a conclusioni paradossali ed irragionevoli: i pazienti ipercapnici, rispetto ai non ipercapnici, sono ventilati meno spesso con una ventilazione protettiva (30% vs 70%) (?), hanno mediamente una pressione di plateau di 3 cmH2O superiore (?), un PaO2/FIO2 peggiore (141 vs 185 mmHg) (?) ed hanno più frequentemente barotrauma (11% vs 6%) (?). Pensiamo che l’ipercapnia possa spiegare tutte queste differenze? Sono risultati chiaramente incomprensibili, a meno che non ci si apra all’interpretazione più logica: gli ipercapnici sono tali perchè hanno una malattia polmonare più grave, con maggior shunt e maggior spazio morto. In altre parole: non è l’ipercapnia che determina un aumento di mortalità, ma è la gravità della malattia che aumenta sia la probabilità di morte che la PaCO2. Da questa prospettiva tutto quadra: ben si capisce perchè i pazienti con ARDS più grave abbiano pressioni di plateau più elevate, PaO2/FIO2 inferiori, più frequente barotrauma, ipercapnia più grave e mortalità maggiore.

La risposta alla domanda del titolo “Ipercapnia e ARDS, cambia qualcosa?” direi possa essere tranquillamente: “no”. Anche i nuovi studi non supportano ragionevolmente un nesso casuale tra ipercania e mortalità.

Possiamo ora ragionevolmente concludere che:

  • l’ipercapnia (come del resto l’ipossiemia) è la conseguenza è non la causa di una maggior gravità del danno polmonare; non stupisce pertanto che ipercapnia ed ipossiemia si associno ad un incremento di mortalità;
  • l’ipercapnia non è “velenosa”, non produce cioè effetti tossici clinicamente rilevanti;
  • anche il cuore polmonare acuto, il più pubblicizzato presunto effetto negativo dell’ipercapnia, è ampiamente discutibile che sia indotto dall’ipercapnia (è mediato dall’acidosi) e, quando questo è presente, non si associa ad incremento della mortalità.

Riprendiamo a questo punto il caso di Giorgio, con cui inizia il post del 17/02/2018: non mi preoccupo della sua PaCO2 di 68 mmHg (con pH 7.36), ma sono ahimè consapevole che questo può essere per lui un fattore prognostico sfavorevole. Giorgio è certamente grave, ma non è l’abbasamento della PaCO2 che potrà migliorarne la possibilità di sopravvivenza. Anzi, potrei non fare il suo bene se mettessi in atto manovre che potrebbero esporlo a rischi aggiuntivi con il solo scopo di ridurre la PaCO2.

Un sorriso a tutti gli amici di ventilab.

* I pazienti sono anche sottoposti ad un terzo approccio ventilatorio (basso VT, bassa frequenza respiratoria e riduzione dello spazio morto strumentale) che per semplcità non prendiamo in considerazione in questo post.

Bibliografia

1) Nin N et al. Severe hypercapnia and outcome of mechanically ventilated patients with moderate or severe acute respiratory distress syndrome. Intensive Care Med 2017;43:200-8

2) Nuckton TJ et al. Pulmonary dead-space fraction as a risk factor for death in the acute respiratory distress syndrome. N Engl J Med 2002;346:1281-6

3) Mekontso Dessap A et al. Impact of acute hypercapnia and augmented positive end-expiratory pressure on right ventricle function in severe acute respiratory distress syndrome. Intensive Care Med 2009; 35:1850-8

4) Mekontso Dessap A et al. Acute cor pulmonale during protective ventilation for acute respiratory distress syndrome: prevalence, predictors, and clinical impact. Intensive Care Med 2016; 42:862-70

5) Enson Y et al. The influence of hydrogen ion concentration and hypoxia on the pulmonary circulation. J Clin Invest 1964;43:1146-62

6) Weber T et al. Tromethamine buffer modifies the depressant effect of permissive hypercapnia on myocardial contractility in patients with acute respiratory distress syndrome. Am J Respir Crit Care Med 2000; 162:1361–5

Read more ...

Ipercapnia e ARDS, cambia qualcosa? Parte prima: aspetti fisiopatologici.

17 feb 2018


Giorgio ha una ARDS. L’impostazione della ventilazione meccanica è: volume corrente (VT) 420 ml, frequenza respiratoria (FR) 26/min, PEEP 8 cmH2O. Il PaO2/FIO2 è 170 mmHg, la PaCO2 68 mmHg ed il pH 7.36. Dobbiamo preoccuparci di questa ipercapnia?

In passato ho speso parole di tolleranza verso l’incremento della PaCO2 in corso di ventilazione protettiva nei pazienti con ARDS (vedi post del 24/09/2011 e del 03/08/2013). Questa tolleranza è ancora giustificata dopo la pubbblicazione di uno studio (che ultimamente vedo citato sempre più spesso) che evidenzia un’associazione tra ipercapnia e mortalità nei pazienti con ARDS (1)? Questo dato, se credibile, ci deve ovviamente creare forti dubbi se accettare o meno l’ipercapnia di Giorgio.

Lo studio che documenta l’associazione tra ipercapnia e mortalità è un’analisi secondaria su pazienti arruolati in tre studi osservazionali condotti tra il 1998 ed il 2010 ed il livello di ipercapnia è stato definito in base al peggior valore di PaCO2 rilevato nelle prime 48 ore di ventilazione meccanica. Siamo di fronte ad un disegno dello studio certamente “debole“, e perciò i risultati devono essere interpretati criticamente, soprattutto alla luce della plausibilità biologica. Per questo può essere utile, e piacevole, un tuffo nella fisiologia per capire perchè si genera l’ipercapnia nei pazienti con ARDS e quali sono le sue conseguenze biologiche e cliniche.

La pressione parziale della CO2 alveolare (PACO2).

La pressione parziale della CO2 alveolare (PACO2, con la “A” maiuscola per identificare l’alveolo) dipende della produzione di CO2 (V’CO2) e della ventilazione alveolare (VA). In particolare, la PACO2 aumenta se la ventilazione alveolare VA diminuisce. Il tutto è riassunto con semplice efficacia nell’equazione dei gas alveolari per la CO2:


(equazione 1)

La ventilazione alveolare VA differisce dalla ventilazione minuto VE (il prodotto di VT e FR) perchè esclude la parte di VT che resta confinata nello spazio morto (VD), cioè che si ferma nelle vie aeree prive di strutture alveolari e quindi senza possibilità di scambio gassoso:

(equazione 2)

L’equazione 2 può essere riscritta, in modo forse più utile per la prosecuzione della lettura, come:

(equazione 3)

dove VD/VT è il rapporto tra spazio morto e volume corrente, variabile con la quale torneremo presto a fare i conti. La ventilazione alveolare VA pertanto diminuisce se si riduce la ventilazione minuto VE e/o se aumenta il VD/VT.

L’equazione 1 può essere può essere riformulata nel seguente modo:

(equazione 4)

Assumiamo da questo momento che la V’CO2 sia costante e torniamo al caso di Giorgio. Se è elevata la PaCO2, (con la “a” minuscola per identificare il sangue arterioso), sarà elevata anche la PACO2, poichè PACO2 e PaCO2 sono considerate sostanzialmente equivalenti.

La VE di Giorgio durante la ventilazione protettiva è di 10.9 l/min (420 ml × 26/min), quasi il doppio di quella fisiologica, che è circa 5.4-6 l/min (450-500 ml × 12/min). Ne consegue che l’ipoventilazione alveolare e quindi l’ipercapnia possono essere spiegate unicamente da un aumento del VD/VT (equazione 4).

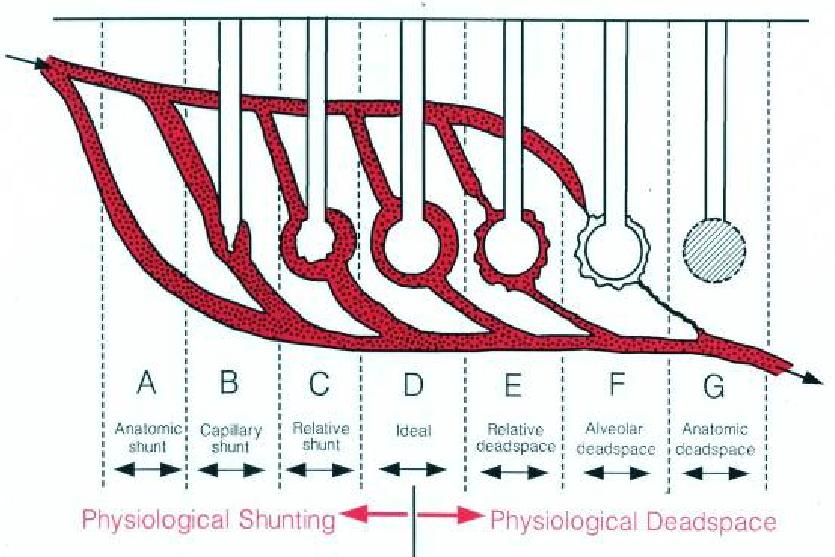
A questo punto complichiamo un po’ il concetto di spazio morto: non parliamo infatti dello spazio morto anatomico (quello delle vie aeree) (VDaw), ma dello spazio morto fisiologico (VDphys), somma del VDaw e dello spazio morto alveolare (VDalv).

Lo spazio morto anatomico VDaw (cioè il volume delle vie aeree) può essere schematizzato come uno spazio aereo anatomicamente sprovvisto di capillari alveolari (G nella figura 1). Il suo volume non si modifica significativamente nella ARDS.

Lo spazio morto alveolare VDalv si genera in quegli alveoli in cui cessa la perfusione capillare, dove quindi la ventilazione non partecipa allo scambio gassoso per l’assenza di contatto con il sangue capillare polmonare (figura 1, F). In queste zone il rapporto ventilazione alveolare/perfusione (VA/Q) è infinito (∞), dal momento che la perfusione è 0.

Nei polmoni patologici esistono anche aree con un eccesso di ventilazione alveolare rispetto alla perfusione (VA/Q elevato, ma non ∞), che contribuiscono allo spazio morto alveolare (figura 1, E). Talvolta questa condizione è definita “spazio morto relativo” o “effetto spazio morto”.

Nella ARDS è l’aumento dello spazio morto alveolare che determina l’incremento dello spazio morto fisiologico.


Figura 1

La figura 2 propone un grafico tradizionale in tutti i testi di fisiologia: la variazione delle pressioni dei gas alveolari al variare del VA/Q. Occupiamoci ora solo della PACO2 (asse verticale): nelle zone con VA/Q = ∞ (i casi F e G della figura 1), la PACO2 è 0 mmHg: l’aria inspirata, che non contiene CO2, non viene modificata per l’assenza di scambio gassoso (figura 2, punto A). La progressiva riduzione del VA/Q (freccia rossa tratteggiata) determina un consensuale aumento della PACO2 (freccia grigia che va da A a B), che al massimo può eguagliare la pressione venosa mista di CO2 (PvCO2) quando il VA/Q diventa 0.

Figura 2

Forse l’argomento non è però così chiaro come può sembrare: l’aumento del VA/Q, che produce VDalv, determina un calo della PACO2 (figura 2). Ma nell’equazione 4 abbiamo visto che l’incremento del VD aumenta la PACO2. Pensiamo alla ARDS, dove coesistono aree con alto e basso VA/Q: nelle zone ad elevato VA/Q, la PACO2 dovrebbe essere bassa, in quelle a basso VA/Q al massimo dovrebbe essere simile a quella venosa (fisiologicamente 46 mmHg) (sempre figura 2). Come possiamo allora spiegare l’ipercapnia di Mario se la PACO2 (e la PaCO2 che è ad essa simile) non raggiunge valori elevati, qualunque sia il VA/Q? Come si può ridurre la VA a tal punto da generare una marcata ipercapnia?

La relazione tra spazio morto e PaCO2 è quindi piuttosto complessa e merita un approfondimento per risolvere le vere o presunte contraddizioni.

La CO2 espirata, alveolare ed arteriosa.

Vedremo ora una descrizione dettagliata dell’impatto che il VA/Q ha su PaCO2 e spazio morto alveolare: la prima parte, relativa alla fisiologia, è fatta passo passo, per consentire poi di muoversi più agilmente negli esempi successvi. Premetto che è una interpretazione originale: ho cercato di seguire una strada diversa da quella che si trova solitamente nei testi ed in letteratura. Ho preferito questo approccio (con i rischi e i limiti che può avere) perchè seguendo l’approccio tradizionale non ho mai capito veramente bene come si possa generare l’ipercapnia quando in assenza di una riduzione della ventilazione al minuto.

Ipotizziamo di avere un soggetto sano, da “libro di fisiologia”: VT 500 ml, VDaw 150 ml, FR 11/min, V’CO2 200 ml/min. Poichè i suoi polmoni sono sani ed ha una fisiologica distribuzione del VA/Q, tutto il suo spazio morto corrisponde a quello anatomico ed è circa il 30% del volume corrente (VD/VT = 150 ml/500 ml = 0.30). La VE è 5500 ml/min (500 ml × 11/min): la VA è 3850 ml/min [(500 ml -150 ml) × 11/min], mentre 1650 ml/min è la ventilazione al minuto dello spazio morto (150 ml × 11/min).

Immaginiamo i polmoni divisi in due compartimenti di identiche dimensioni, in cui la VA sia distribuita al 50% in ciascun compartimento polmonare (cioè 1925 ml/min per compartimento).

La CO2 prodotta ogni minuto dal metabolismo tissutale (cioè il V’CO2) è trasportata ai capillari polmonari. In condizioni di equilibrio, i polmoni eliminano solamente e completamente una quantità di CO2 uguale a quella prodotta dai tessuti e non più di questa. Prendiamo in considerazione questa condizione di stabilità, in cui il volume di CO2 espirato coincida perfettamente con la produzione di CO2.

Consideriamo la portata cardiaca Q distribuita equamente nei due compartimenti. Poichè la CO2 prodotta dal metabolismo è portata ai capillari alveolari dalla portata cardiaca, vi sarà anche una uguale ripartizione del V’CO2 nei due comportimenti, a ciascuno dei quali saranno indirizzati quindi 100 ml di CO2 ogni minuto (cioè il 50% del V’CO2). E’ questa la quantità di CO2 che ciascun compartimento deve eliminare all’equilibrio attraverso la ventilazione alveolare.

Questa condizione è schematizzata nella figura 3. I due compartimenti sono delimitati nelle aree azzurra e rosa. L’apparato respiratorio, delimitato dalla linea nera continua, è composto da una “Y” capovolta (le vie aeree, cioè il VD), esterna ai due compartimenti polmonari, e da due spazi alveolari circolari, ciascuno in un differente compartimento. La doppia riga continua rossa schematizza i rispettivi capillari polmonari, nel cui interno è quantificato il flusso di CO2 che, trasportato dal sangue, deve essere “smaltito” nei polmoni ogni minuto.

Ed ora veniamo al dunque.


Figura 3

Ci troviamo nella condizione in cui, in ciascun compartimento, 100 ml di CO2 si miscelano in 1925 ml di VA. Possiamo quindi calcolare la frazione alveolare di CO2 (FACO2), cioè il rapporto tra il volume di CO2 ed il volume alveolare (per la precisone è, in questo caso, un rapporto tra flussi). La FACO2 in questo caso è 0.052 (cioè 100 ml/min di CO2 in 1925 ml/min di VA): questo significa che la CO2 rappresenta il 5.2% del gas alveolare (FACO2 × 100). Per la legge delle pressioni parziali dei gas di Dalton, la PACO2 esercita il 5.2% della pressione presente nell’alveolo, che pertanto è 40 mmHg (760 mmHg × 0.052) (Figura 4). (Ipotizziamo per semplicità un quoziente respiratorio di 1, che significa che 100 ml di CO2 che entrano nell’alveolo sostituiscono una uguale quantità di O2 che lascia l’alveolo per entrare nel sangue capillare).


Figura 4

La pressione di CO2 nel gas espirato (PECO2) non è uguale alla PACO2, perchè il gas alveolare si deve miscelare con quello dello spazio morto, che non contiene CO2. Il modo più semplice per conoscere l’ipotetica PECO2 è calcolare la frazione espiratoria di CO2 (FECO2) e moltiplicarla per la pressione atmosferica (similmente a quanto abbiamo fatto per il calcolo della PACO2). E’ probabilmente più facile capire il concetto seguendo i calcoli: all’uscita dalle vie aeree, i 200 ml di CO2, prodotti ogni minuto dal metabolismo ed espirati, sono contenuti nel VE (che nell’esempio è 5500 ml/min); la FECO2 è 0.04 (200/5500) e la PECO2 28 mmHg (760 x 0.04) (Figura 5).

Figura 5

Resta da capire quanto sarà, in questa condizione, la PaCO2. In ciascuno dei compartimenti, la PACO2 si mette in equilibrio con il rispettivo sangue capillare, e la pressione parziale di CO2 alla fine del capillare polmonare (PcCO2) diventa uguale alla corrispondente PACO2. In entrambi i compartimenti la PcCO2 è quindi 40 mmHg. Poichè la portata cardiaca è ripartita equamente, il flusso di sangue in uscita dal circolo capillare polmonare è uguale nei due compartimenti. La PaCO2 è la media ponderata delle PcCO2 dei due compartimenti (cioè la somma dei prodotti tra PcCO2 e frazione di Q in ciascun compartimento); in questo caso è facile: 40 mmHg (cioè: 40 × 0.5 + 40 × 0.5) (Figura 6). (Può essere ovvio, ma è meglio ricordare che la frazione di Q è la percentuale di Q/100)


Figura 6

Ora possiamo calcolare il rapporto tra spazio morto fisiologico e volume corrente con la formula di Bohr-Enghoff:

(equazione 5)

C’è dibattito se questo approccio sia preferibile alla originale formula di Bohr (calcolabile con la capnografia volumetrica), dove la PACO2 sostituisce la PaCO2. Se qualcuno fosse interessato, potremmo discuterne nei commenti.

Il VDphys/VT che calcoliamo con i nostri dati è 0.30, uguale allo VDaw/VT, calcolato con lo spazio morto anatomico della nostra simulazione. Ne deduciamo che in questa condizione non esiste spazio morto alveolare perche spazio morto fisiologico ed anatomico coincidono.

Ipotizzando una portata cardiaca da fisiologia (5000 ml/min), il VA/Q complessivo sarebbe 0.8, anch’esso ovviamente fisiologico.

Ventilazione protettiva, ARDS e ipercapnia.

Applicando la ventilazione protettiva di Giorgio (VT 420 ml × FR 26/min) ad un polmone fisiologico, come quello esaminato nell’esempio precedente, quanto sarebbe la PaCO2?

Vediamo il risultato finale nella figura 7.


Figura 7

Risparmiamoci tutti i passaggi visti nell’esempio precedente (è comunque un ottimo esercizio per chi lo volesse fare) e arriviamo al risultato finale: la ventilazione protettiva applicata ad un soggetto sano produce ipocapnia (nel nostro esempio la PaCO2 è 22 mmHg). Questa ventilazione sarà anche protettiva, ma è pur sempre una forma di iperventilazione.

Rispetto alla ventilazione fisiologica, il VDphys/VT è un po’ aumentato (da 0.30 a 0.36), ma come nell’esempio di prima è uguale al VDaw/VT (150 ml di VDaw su 420 ml di VT): anche in questo caso non vi è spazio morto alveolare, dato che non vi è differenza tra VDphys/VT e VDaw/VT . L’aumento della ventilazione alveolare (da 3850 a 7020 ml/min) è stato molto maggiore dell’aumento di spazio morto, e questo spiega la riduzione della PACO2 e conseguentemente della PaCO2.

Se la portata cardiaca rimanesse uguale a quella dell’esempio precedente (5000 ml/min), il VA/Q complessivo sarebbe 1.4, un mismatch ventilazione/perfusione con alto VA/Q.

Facciamo ora l’esempio di un paziente con ARDS, come Giorgio, a cui viene erogata la ventilazione protettiva con VT 420 ml e FR 26/min. Il polmone è certamente diverso da quello fisiologico.

Figura 8

Nella figura 8 vediamo una sezione TC di polmone sano a sinistra e con ARDS a destra. Nel polmone sano vediamo che il parenchima polmonare è di colore omogeneo. Nel polmone con ARDS vediamo aree iperdiafane (più nere del normale, delimitate dalla linea azzurra) ed aree iperdense (più bianche del normale, linea rossa). Nelle zone iperdiafane vi è sovradistensione delle strutture alveolari, dovuta ad un incremento della ventilazione regionale. Vi è anche una riduzione della perfusione, in parte per un effetto gravitazionale, in parte perchè le pareti alveolari iperdistese comprimono i capillari polmonari. Nelle aree iperdense vi è una riduzione (o l’assenza) di ventilazione, con la perfusione che è favorita dalla forza di gravità, con un effetto variabile sulle resistenze vascolari legato all’entità della vasocostrizione ipossica.

Ipotizziamo che nelle zone più ventilate venga dirottato il 80% delle ventilazione, mentre in quelle meno ventilate sia distribuito il rimanente 20%. Ed ipotizziamo che la perfusione sia distribuita prevalentemente (80%) alle zone poco ventilate ed in piccola parte alle zone iperventilate (20%). La condizione è schematizzata nella figura 9, in cui nel compartimento di sinistra (azzurro) sono schematizzate le aree ben ventilate e mal perfuse ed in quello di destra (rosso) quelle mal ventilate e ben perfuse.


Figura 9

Abbiamo quindi un compartimento ad alto VA/Q (a sinistra) ed una a basso VA/Q (a destra). A sinistra destra arrivano 5616 ml/min (cioè l’80%) di ventilazione che devono drenare, all’equilibrio, il 20% della CO2 prodotta dall’organismo, dal momento che vi arriva solo il 20% della portata cardiaca. A destra sinistra una ventilazione alveolare molto minore (1404 ml/min, cioè il 20 %) deve farsi carico del 80% del V’CO2. Il risultato finale è mostrato in figura 10.


Figura 10

Come sempre, puoi rifare i calcoli da solo (il procedimento è sempre lo stesso). La sostanza è che, nel compartimento di sinistra, la rimozione di poca CO2 da parte di tanta ventilazione porta ad un drastico abbassamento della PACO2 e quindi della PcCO2. Viceversa, nel compartimento di destra, il passaggio di tanta CO2 in poco volume ventilato è possibile solo raggiungendo una elevata PACO2 e quindi una altrettanto elevata PcCO2.  La PaCO2 è la media ponderata del sangue proveniente dai capillari polmonari: 5 mmHg*0.2 + 87 mmHg*0.8 = 70 mmHg. Il risultato finale è una PaCO2 elevata (70 mmHg, più o meno come quella di Giorgio), frutto del fatto che molto sangue con 87 mmHg di PCO2 si miscela a poco sangue con 5 mmHg di PCO2.

Il VDphys/VT è di 0.80, ben più elevato dello 0.36 del VDaw/VT (150 ml di VDaw/420 ml di VT). In questo caso abbiamo un notevole spazio morto alveolare, essendo il VDalv/VT 0.44 (cioè la differenza tra VDphys/VT e VDaw/VT). Se applichiamo l’equazione 4, si calcola una VA di 2184 ml/min, di gran lunga inferiore ai 7020 ml/min ottenuti utilizzando il solo spazio morto anatomico. Ed anche inferiore ai 3850 ml/min della condizione fisiologica che è stata considerata inizialmente. A questo punto si potrebbero fare molte speculazioni sul significato di ventilazione alveolare e spazio morto fisiologico… certamente ciascuno le potrà fare per proprio conto…

I calcoli che abbiamo fatto non hanno certo la pretesa di essere precisi in vivo e ci sono aspetti complessi di cui non si è tenuto conto. Ma fanno capire bene che l’ipercapnia si genera nelle zone a basso VA/Q: è sempre l’ipoventilazione alveolare a determinare l’aumento della PACO2 e della PaCO2. In alcuni casi il concetto è chiaro, come quando vi è ipoventilazione (riduzione della VE), che ha come inevitabile conseguenza un’omogenea riduzione della VA e quindi del VA/Q. Quando invece si ha iperventilazione (elevata VE) e nonostante questo si sviluppa ipercapnia, essa è generata dal mismatch VA/Q che si genera nelle zone a basso VA/Q regionale, dove si instaura una ipoventilazione distrettuale perchè altre aree polmonari hanno “rubato” ventilazione e ceduto perfusione.

Può ora essere evidente come ipossiemia ed ipercapnia si sviluppino negli stessi compartimenti polmonari, quelli in cui il VA/Q regionale è inferiore a quello fisiologico: poca ventilazione modifica poco il sangue venoso, e l’elevata perfusione fa sì che queste zone abbiano un peso più rilevante sulla composizione del sangue arterioso. Viceversa i compartimenti con alto VA/Q regionale influiscono poco sui gas arteriosi: sono zone a relativamente bassa perfusione e quindi contribuiscono meno alla composizione del sangue arterioso.

Per concludere (per ora)…

Un recente articolo ci ha fatto venire il dubbio che l’ipercapnia possa essere “velenosa” per i pazienti con ARDS, avendo trovato un’associazione tra ipercapnia e mortalità.

Abbiamo capito che le alterazioni regionali del VA/Q sono tipiche dei pazienti con ARDS (figura 8) e che sono la causa dell’ipercapnia durante la ventilazione protettiva. Il mismatch VA/Q è correlato sia all’estensione degli addensamenti polmonari che alle alterazioni della perfusione polmonare. In sostanza, più è grave il paziente con ARDS (sommando le disfunzioni polmonare e cardiocircolatoria), più aumenta il mismatch VA/Q, più aumenta la PaCO2.

L’ipercapnia è quindi un ottimo marker della gravità del paziente con ARDS.

Questo non esclude però che l’ipercapnia possa avere anche un effetto negativo diretto sulle funzioni dell’organismo. Il post di oggi è già lunghissimo, nel prossimo cercheremo di capire gli effetti biologici dell’ipercapnia, per poter finalmente discutere appropriatamente i risultati dello studio da cui abbiamo preso le mosse.

Un sorriso a tutti gli amici di ventilab.

Bibliografia.
1) Nin N et al. Severe hypercapnia and outcome of mechanically ventilated patients with moderate or severe acute respiratory distress syndrome. Intensive Care Med 2017;43:200-8

Read more ...

Il vero significato del trigger espiratorio

27 dic 2017


Una caratteristica peculiare della pressione di supporto è il modo in cui il ventilatore meccanico decide il termine dell’inspirazione (il cosiddetto ciclaggio). Unica tra tutte le modalità di ventilazione, la pressione di supporto è infatti ciclata a flusso ed il trigger espiratorio è il segnale che utilizza per questo scopo.

Oggi vedremo cosa significa “ciclata a flusso” e ” trigger espiratorio“; ma soprattutto rifletteremo sul significato e sull’utilizzo clinico di queste funzioni. E capiremo come possa essere poco sensato quello che solitamente ci si racconta…

Ciclaggio a flusso e trigger espiratorio (versione canonica)

Durante tutte le modalità di ventilazione controllate ed assitite-controllate, la durata dell’inspirazione è determinata dal tempo inspiratorio*. Sono quindi definite come “ciclate a tempo“. In questo caso tutte le inspirazioni hanno una durata fissa, sempre uguale, ed il paziente è obbligato a rimanere in inspirazione per il tempo che abbiamo impostato: il controllo della durata della inspirazione è nella mani del medico (e del ventilatore) ed il paziente si deve adeguare. Questo vincolo non è, di per sè, nè un bene nè un male: può essere un punto di forza o un limite in relazione agli obiettivi clinici ed all’interazione paziente-ventilatore.

La pressione di supporto invece non ha nessuna impostazione del tempo inspiratorio** perchè è “ciclata a flusso“. Questo termine significa che il ciclaggio (cioè il passaggio dall’inspirazione all’espirazione) è guidato dal flusso inspiratorio.

La pressione di supporto è una ventilazione pressometrica, ed è quindi caratterizzata da un flusso inspiratorio decrescente (in assenza di attività inspiratoria del paziente). Un picco di flusso inspiratorio viene raggiunto all’inizio dell’inspirazione, quindi il flusso decresce, interrompendosi quando raggiunge il trigger espiratorio. Il trigger espiratorio è espresso come percentuale di flusso rispetto al picco. Vediamo un esempio in figura 1, in cui è rappresentata la curva di flusso di una pressione di supporto con trigger espiratorio del 30%: il picco di flusso è di 45 l/min ed il flusso a cui si attiva il trigger espiratorio (quando cioè il flusso repentinamente scende a zero, trattino rosso) è 15 l/min, cioè il 30% del valore di picco.


Figura 1

A questo punto è facile capire come la riduzione del trigger espiratorio (cioè della percentuale rispetto al piccodi flusso) possa portare ad un prolungamento dell’inspirazione, ed invece un aumento del trigger espiratorio ad una sua riduzione. Il processo è rappresentato in figura 2, in cui è riportata in giallo la durata dell’inspirazione: essa aumenta da 0.6 a 1.2 secondi riducendo il trigger espiratorio dal 50% al 10%.

Figura 2.

Ma ha senso pensare in questo modo al trigger espiratorio? Nella pratica clinica funziona veramente così?

Significato ed utilizzo clinico del ciclaggio a flusso

Negli anni ottanta del secolo scorso entrò nel mondo della ventilazione meccanica il Servo Ventilator 900C Siemens (figura 3), una macchina per certi versi rivoluzionaria e con la novità della ventilazione a pressione di supporto e quindi del ciclaggio a flusso. Rivederlo mi emoziona sempre: su questa macchina ho iniziato ad amare ventilazione meccanica e meccanica respiratoria.

Come si può vedere dallo scarno pannello dei comandi, nel ventilatore che ha “inventato” la pressione di supporto era assente l’impostazione del trigger espiratorio, che era di default fisso al 25%. Oggi i nostri moderni ventilatori  ci consentono di impostare il trigger espiratorio a valori che possono variare anche dal 1% al 80%. La regolazione del trigger espiratorio è un reale passo avanti o uno degli inutili gadget dei ventilatori meccanici? Potremo rispondere a questa domanda alla fine del post.


Figura 3

Se ci pensiamo bene, l’unica vera innovazione della pressione di supporto è il ciclaggio a flusso. Infatti, anche senza pressione di supporto, l’assistenza inspiratoria pressometrica tutta triggerata dal paziente si può tranquillamente ottenere impostando una pressione controllata con frequenza respiratoria molto bassa e trigger inspiratorio sensibile; di fatto tutti gli atti respiratori sono triggerati dal paziente e con supporto pressometrico.

Quindi la pressione di supporto è stata inventata per avere il ciclaggio a flusso. Ma perchè mai qualcuno ha voluto inventare il ciclaggio a flusso? Perchè il ciclaggio a flusso consente al paziente di determinare la durata dell’inspirazione: si abbandona la logica del ciclaggio a tempo, cioè di un tempo inspiratorio rigido, immutabile e definito dal ventilatore, per passare alla flessibilità del ciclaggio a flusso, dove la durata dell’inspirazione è determinata dal paziente atto per atto respiratorio. Ed il trigger espiratorio è lo strumento sfruttato per ottenere tutto questo.

Adesso torna alla figura 2. Ti sembra che il ciclaggio a flusso sia utilizzato per consentire al paziente di definire spontaneamente, respiro per respiro, la durata dell’inspirazione? A me non sembra proprio: in questo modo si torna ad attribuire al ventilatore il compito di decidere la durata dell’inspirazione. Un risultato che possiamo ottenere tranquillamente con un normale ciclaggio a tempo, impostando quindi un bel tempo inspiratorio sul ventilatore. Peraltro nota una cosa: il controllo della durata dell’inspirazione utilizzando il ciclaggio a flusso, come vedi in figura 2, è possibile solo se si ottiene una bella curva di flusso decrescente. Come ormai ben sanno gli amici di ventilab, questo si verifica solo quando manteniamo il paziente sostanzialmente passivo durante l’inspirazione, condizione che spesso dovremmo cercare di evitare durante la ventilazione assistita (vedi post del 10/09/2016).

Quando ventiliamo con una pressione di supporto un  paziente che mantenga una buona attività dei muscoli inspiratori, come ben sappiamo la curva di flusso inspiratorio smette di avere un profilo decrescente e presenta invece una concavità verso il basso. Quando siamo in questa condizione, il trigger espiratorio influenza davvero la durata dell’inspirazione? Vediamolo nella figura 4.

Figura 4

La curva di flusso ha un picco inspiratorio iniziale di 40 l/min. Dopo il raggiungimento del picco, il flusso inspiratorio non decresce linearmente verso il punto di ciclaggio, ma è mantenuto elevato dall’attività dei muscoli inspiratori (per dettagli rivedi nuovamente il post del 10/09/2016). Nella parte finale dell’inspirazione, il flusso scende quasi verticalmente verso lo zero. In questa fase agisce il trigger espiratorio: quando il flusso raggiunge il valore impostato, finisce l’inspirazione ed inizia l’espirazione. Nel caso in figura 4 il trigger espiratorio era impostato al 10% del picco di flusso, quindi a 4 l/min per il respiro preso in considerazione. A questo livello di flusso è disegnata la linea tratteggiata orizzontale rossa. Il ciclaggio avviene quanto viene raggiunto questo flusso inspiratorio (tratto verticale rosso). Quando sarebbe terminata l’inspirazione se avessimo impostato un trigger espiratorio molto diverso, ad esempio il 50%? In questo caso il flusso a cui avverrebbe il ciclaggio sarebbe la metà del picco inspiratorio, cioè 20 l/min: a questo livello è disegnata la linea orizzontale tratteggiata gialla. Possiamo facilmente vedere come il momento in cui il flusso inspiratorio raggiunge questo valore (identificato sull’asse orizzontale del tempo dalla linea tratteggiata verticale gialla) sia solo minimamente diverso da quello determinato dal trigger al 10%.

In sintesi: quando il paziente è attivo durante l’inspirazione, il trigger espiratorio non modifica significativamente la durata dell’inspirazione. Al contrario questo accade quando il paziente è passivo, come abbiamo visto nella figura 2. Ma quando un paziente è passivo durante l’inspirazione, che vantaggio c’è nel fare una pressione di supporto? Se vogliamo controllare noi la durata dell’inspirazione, non è più semplice ed immediato scegliere una ventilazione ciclata a tempo, decidendo esplicitamente quanto far durare l’inspirazione?

Riassumendo: l’unica vera innovazione della pressione di supporto è stato il controllo, respiro per respiro, della durata dell’inspirazione esercitato dal paziente. Abbiamo capito che questo è realmente possibile solo quando il paziente mantiene una buona attività durante tutta la fase inspiratoria. Ed abbiamo visto che in queste condizioni la variazione del trigger espiratorio ha una influenza trascurabile sulla durata dell’inspirazione.

A questo punto possiamo ripondere consapevolmente alla domanda lasciata in sospeso in precedenza: è stato un progresso reale passare dal trigger espiratorio fisso al 25% alla possibilità di variarlo dal 1 al 80%? A mio parere no: se vogliamo controllare la durata della inspirazione meglio un ciclaggio a tempo. La “mission” del ciclaggio a flusso è invece quella di togliere a noi il controllo della durata dell’inspirazione per lasciarla al paziente. In questo l’inventore del ciclaggio a flusso è stato veramente geniale: era perfettamente consapevole dell’effetto dell’attività del paziente sulla curva di flusso e capì che quando il paziente avesse smesso di inspirare (cioè rilasciato i muscoli inspiratori e/o attivato i muscoli espiratori), il flusso inspiratorio sarebbe crollato rapidamente. E quindi il segnale critico per sincronizzare l’espirazione del paziente con quella del ventilatore era cogliere “al volo” questo calo repentino di flusso inspiratorio: ripeto, GENIALE! E fissare come criterio la riduzione del flusso inspiratorio al 25% del picco di flusso fu una una soluzione semplice e ragionevole.

Un’ultima riflessione, forse un po’ complessa, ma veramente interessante: utilizzare il trigger espiratorio per modificare la durata dell’inspirazione (come abbiamo visto nella figura 2) produce necessariamente una asincronia di termine, in paricolare un ciclaggio ritardato. Non abbiamo tempo per approndire ora questo aspetto, ma teniamone conto. Gli studi che hanno documentato il ciclaggio ritardato durante pressione di supporto probabilmente hanno fatto un utilizzo “contro natura” (in senso stretto) della pressione di supporto, associando la passività del paziente al trigger a flusso: in queste condizioni è implicita l’asincronia. Per chiarire meglio questo aspetto potrei fare prossimamente un post sulle asincronie di termine.

E’ giunta l’ora di concludere, e facciamolo come sempre con le implicazioni pratiche di quello che abbiamo detto:

  • se vogliamo mantenere un paziente poco attivo e controllare la durata dell’inspirazione, non abbiamo bisogno della pressione di supporto: possiamo utilizzare in modo semplice ed efficace una ventilazione a pressione controllata con una frequenza respiratoria minima ed un tempo inspiratorio ragionevole (tra 0.8″ e 1″);
  • se l’obiettivo principale è la costante sincronia paziente-ventilatore, allora è molto semplice ed efficace utilizzare la pressione di supporto con paziente attivo durante l’inspirazione. Il ciclaggio avrà una buona sincronia entro ampi limiti di impostazione del trigger espiratorio. Direi che nella maggior parte dei casi il 25% può essere ragionevole (anche in omaggio alle buone intenzioni di chi ha sviluppato la pressione di supporto).

A tutti gli amici di ventilab, un sorriso e tanti cari auguri di buon Anno Nuovo!


Note:
*: tempo inspiratorio che può essere impostato direttamente definendone la durata in secondi o indirettamente con il settaggio del rapporto I:E o del flusso inspiratorio.
**: esiste sempre un tempo inspiratorio massimo consentito, che può essere fisso (in questo caso non compare tra i parametri di impostazione) o definibile dall’utente. Entro quel tempo inspiratorio massimo, la fine dell’inspirazione è innescata dal trigger espiratorio.

Read more ...

Svezzamento (weaning) dalla ventilazione meccanica: come fare il trial di respiro spontaneo.

26 nov 2017


La ventilazione meccanica invasiva è un’arma indispensabile per il trattamento dell’insufficienza respiratoria acuta.

Quando inizia a migliorare la malattia che ha determinato la necessità di intubazione e ventilazione meccanica, il problema diventa capire il momento giusto per procedere all’estubazione ed alla sospensione della ventilazione meccanica. Questo processo è lo svezzamento (weaning) dalla ventilazione meccanica.

Il weaning dalla ventilzione meccanica espone inevitabilmente a due possibili rischi: l’estubazione prematura, con il paziente che nelle ore successive dimostra di non essere in realtà ancora in grado di respirare in maniera autonoma, rendendo necessaria una nuova intubazione e la ripresa della ventilazione meccanica; l’estubazione ritardata, che porta ad un apparentemente prudenziale ma non necessario prolungamento della durata della ventilazione meccanica, con le annesse possibili complicanze.

La soluzione è semplice: cercare di sbagliare il meno frequentementente possibile la scelta del momento giusto dell’estubazione e della sospensione della ventilazione meccanica…

Per questo obiettivo, possiamo organizzare il ragionamento clinico in due fasi:

1) verificare se sussitono le condizioni per estubare il paziente (prevedere cioè se il paziente potrà rimanere senza tubo tracheale);

2) verificare se vi sono le condizioni per sospendere la ventilazione meccanica (cioè prevedere se il paziente, dopo l’eventuale estubazione, sarà capace di respirare da solo).

Estubare il paziente

Il tubo tracheale mantiene pervie le vie aeree, consendo di aspirare e rimuovere le secrezioni bronchiali. E’ un presidio fondamentale per quei pazienti con espettorazione poco efficace. Parlare di espettorazione, piuttosto che di tosse, sottolinea che il dato a cui prestare attenzione è la capacità di portare realmente all’esterno le secrezioni dell’apparato respiratorio. In molti pazienti intubati l’atto della tosse non raggiunge questa efficacia; in questi casi l’espettorazione andrebbe considerata assente.

La rimozione del tubo tracheale può essere quindi inopportuna nei soggetti, in particolare se ipersecretivi, con espettorazione inefficace. Se siamo in questa condizione, la valutazione del possibile svezzamento dalla ventilazione meccanica si può fermare qui, in attesa di tempi migliori.

Sospendere la ventilazione meccanica

Se il paziente non ha ragionevolmente più bisogno del tubo tracheale, bisogna chiedersi a questo punto se ha ancora bisogno della ventilazione meccanica.

Scartiamo a priori da questa valutazione, e da ogni velleità di estubazione, tutti i pazienti che versano in condizioni molto critiche (ad esempio con instabilità cardiocircolatoria o in coma) e quelli che hanno ancora una insufficienza respiratoria grave, caratterizzata da marcata ipossia o necessità di elevati valori di PEEP e FIO2, e/o acidosi respiratoria o necessità di elevato supporto inspiratorio. Spesso si definiscono queste situazioni con numeri precisi, come ad esempio PaO2/FIO2 ≤ 150 mmHg e PEEP ≥ 8 cmH2O. E’ certamente rassicurante avere numeri a cui fare riferimento, il problema è che questi numeri sono “inventati”. Questo non vuol dire che siano campati per  aria, ma solamente che devono essere sempre visti con flessibilità e con la capacità/responsabilità del medico di declinarli nelle diverse situazioni cliniche.

Per valutare se un paziente possa essere estubato in sicurezza, si esegue il test di respiro spontaneo (spontaneous breathing trial, cioè si sospende la ventilazione meccanica per un breve periodo mentre è ancora intubato.  Il test di respiro spontaneo consente di simulare il carico di lavoro respiratorio che ci sarà dopo l’estubazione e verificare se il soggetto sarà in grado di affrontarlo da solo, senza più supporto meccanico.

Se il paziente “resiste” a questa temporanea sospensione della ventilazione meccanica, dovremmo estubarlo perchè con buona probabilità riuscirà a fare definitivamente a meno di tubo tracheale e ventilatore meccanico. Mi rendo conto che il termine “resiste” non dice nulla di preciso, ma sono convinto che tutti capiscano bene cosa vuol dire: non insorge dispnea e non si attivano i muscoli accessori della respirazione, non si manifesta respiro rapido e superficiale o paradosso, non si genera ipossiemia grave o acidosi respiratoria, non si osservano aritmie gravi, ecc. ecc.

A questo punto è fondamentale intendersi su due aspetti tecnici fondamentali. Primo: cosa intendiamo con “sospendere la ventilazione meccanica”, Secondo: cosa intendiamo per “breve periodo”.

Nello spontaneous breathing trial la sospensione della ventilazione meccanica non coincide necessariamente con la rimozione fisica del ventilatore. Molti studi clinici hanno utilizzato come test di respiro spontaneo anche modalità di supporto inspiratorio considerate irrilevanti nell’aiuto alla ventilazione, riducendo cioè PEEP e pressione di supporto a valori (teoricamente) subclinici o limitati al compenso del carico imposto dal tubo tracheale.


Figura 1

Tutte queste modalità sono state considerate valide per il test di respiro spontaneo : 1) tubo a T (figura 1): si rimuove materialmente il ventilatore meccanico e si connette il tubo tracheale, con un raccordo a T, ad un flusso continuo di gas umidificato ed arricchito di ossigeno; 2) PS 0-PEEP 0: mantenendo il paziente collegato al ventilatore, si azzerano pressione di supporto (PS) e PEEP (con trigger a flusso molto sensibile); 3) CPAP ≤ 5 cmH2O; 4) pressione di supporto 5-8 cmH2O; 5) ATC (automatic tube compensation) senza supporto inspiratorio: il ventilatore applica solo la pressione che calcola necessaria per annullare il carico resistivo del tubo tracheale.

Queste scelte non sono equivalenti. Quale scegliere? Le più recenti linee guida sullo svezzamento dalla ventilazione meccanica mettono a confronto tubo a T e pressione di supporto 5-8 cmH2O, raccomandando l’uso di quest’ultima strategia per aumentare il numero di pazienti estubati con successo (1). Questa conclusione è confermata anche da una successiva meta-analisi (2).

Penso però che questa raccomandazione meriti un approfondimento.

Facciamo il test di respiro spontaneo per indagare se il paziente è in grado di sopportare il lavoro respiratorio una volta sospesa la ventilazione artificale. Pertanto dovrebbe essere preferibile la modalità di spontaneous breathing trial che offre un carico di lavoro respiratorio simile a quello ci sarà realmente dopo l’estubazione. Sappiamo che tubo a T e PS 0-PEEP 0 effettivamente offrono lo stesso lavoro respiratorio che dovrà essere affrontato dopo l’estubazione, mentre CPAP e PS 5-7 cmH2O lo riducono rispettivamente di circa il 30% e 50%  (3). Da questo punto di vista, si dovrebbe preferire come test di respiro spontaneo il tubo a T o PS 0-PEEP 0.

Come conciliare l’osservazione che il tubo a T, rispetto alla pressione di supporto, pur sottoponendo il paziente ad uno sforzo più simile a quello che realmente sosterrà una volta estubato, in pratica è un po’ meno accurato nel prevedere l’esito dell’estubazione?

In medicina solitamente la spiegazione si trova nei dettagli importanti (e spesso ignorati dalla sedicente Evidence-based Medicine).

La durata dei trial di respiro spontaneo, negli studi che hanno confrontato il numero dei pazienti estubati con successo, è quasi sempre di 120 minuti (trascorsi in PSV o in tubo a T) (1-2). Gli studi che invece hanno confrontato il lavoro respiratorio durante lo spontanoues breathing trial e dopo l’estubazione, hanno mantenuto il test di respiro spontaneo per periodi molto più brevi di PSV o tubo a T: nella metà degli studi la loro durata era inferiore o uguale a 15 minuti (3).

Ma quanto deve essere lungo un trial di respiro spontaneo? A mio parere non certo 120 minuti. Sappiamo infatti che le variazioni di pattern e lavoro respiratorio durante il test di respiro spontaneo si verificano entro i primi 15 minuti (4-5) e che prolungare lo spontaneous breathing trial (con tubo a T) oltre i 30 minuti non ne aumenta la capacità di previsione dell’esito dell’estubazione (6).

Possiamo ipotizzare che chi è sottoposto ad un trial di respiro spontaneo eccessivamente lungo (120 minuti) senza alcun aiuto (tubo a T) si stanca inutilmente di più rispetto a chi viene aiutato (pressione di supporto). Questa ipotesi è in sintonia con i risultati di un recente studio, in cui quasi tutti i pazienti facevano uno spontaneous breathing trial con tubo a T, la maggior parte dei quali per una durata di 60-120 minuti. Al termine dei test di respiro spontaneo superati, una parte dei pazienti veniva estubata, in altri invece si rimandava l’estubazione di un’ora, durante la quale i muscoli respiratori venivano messi a riposo con la ripresa termporanea della ventilazione meccanica. Il gruppo di pazienti estubati dopo il riposo subiva meno reintubazioni nelle 48 ore successive rispetto a quelli estubati subito (7).

L’argomento è complesso ed articolato ed abbiamo solo accennato ad argomenti che meriterebbero più spazio. Siamo comunque nelle condizioni di concludere proponendo un ragionevole (e sempre flessibile) approccio allo svezzamento dalla ventilazione meccanica:

  • valutare preliminarmente la presenza di espettorazione efficace. Se assente, mantenere l’intubazione tracheale e la ventilazione meccanica; se l’espettorazione è efficace, eseguire il test di respiro spontaneo con approcci diversi in funzione della tecnica utilizzata:
    • PS 5-7 cmH2O: se dopo 30-60 minuti il test non è fallito e si percepisce un basso rischio di fallimento, si può procedere all’estubazione. Nei casi dubbi si può ragionevolmente prolungare l’osservazione fino ai 120 minuti;
    • tubo a T (o PS 0-PEEP o): mi sembra ragionevole non superare i 30 minuti di test;
  • nei pazienti che superano il test di respiro spontaneo con qualche segno di fatica (specialmente se il trial è stato condotto con tuto a T), può essere utile riprendere la ventilazione per un’ora e quindi procedere all’estubazione.

Come sempre, un sorriso a tutti gli amici di ventilab.

Bibliografia
1) Ouellette DR et al. Liberation from mechanical ventilation in critically ill adults: an official American College of Chest Physicians/American Thoracic Society clinical practice guideline. Chest 2017; 151:166-80
2) Burns KEA et al. Trials directly comparing alternative spontaneous breathing trial techniques: a systematic review and meta-analysis. Crit Care  2017; 21:127
3) Sklar MC et al. Effort to breathe with various spontaneous breathing trial techniques. A physiologic meta-analysis. Am J Respir Crit Care Med  2017; 195:1477-85
4) Jubran A et al. Weaning prediction. Esophageal pressure monitoring complements readiness testing. Am J Respir Crit Care Med 2005; 171: 1252-9
5) Figueroa-Casas JB et al. Changes in breathing variables during a 30-minute spontaneous breathing trial. Respir Care 2015;60:155-61
6) Estenban A et al. Effect of spontaneous breathing trial duration on outcome of attempts to discontinue mechanical ventilation. Am J Respir Crit Care Med 1999; 159:512-8
7) Fernandez MM et al. Reconnection to mechanical ventilation for 1 h after a successful spontaneous breathing trial reduces reintubation in critically ill patients: a multicenter randomized controlled trial. Intensive Care Med 2017; 43:1660-7

Riproduciamo qui i commenti CON IMMAGINI originariamente pubblicati su ventilab.org (per i nuovi commenti, vedi la sezione al termine del post):


Read more ...